
Enzyme làm tăng tốc phản ứng sinh hóa như thế nào?
Mục lục
Enzyme tăng tốc phản ứng sinh hóa bằng cách làm giảm năng lượng tự do hoạt hóa, chủ yếu nhờ tổ chức cơ chất và ổn định trạng thái chuyển tiếp tại active site, nhưng không làm thay đổi ΔG hay vị trí cân bằng của phản ứng.
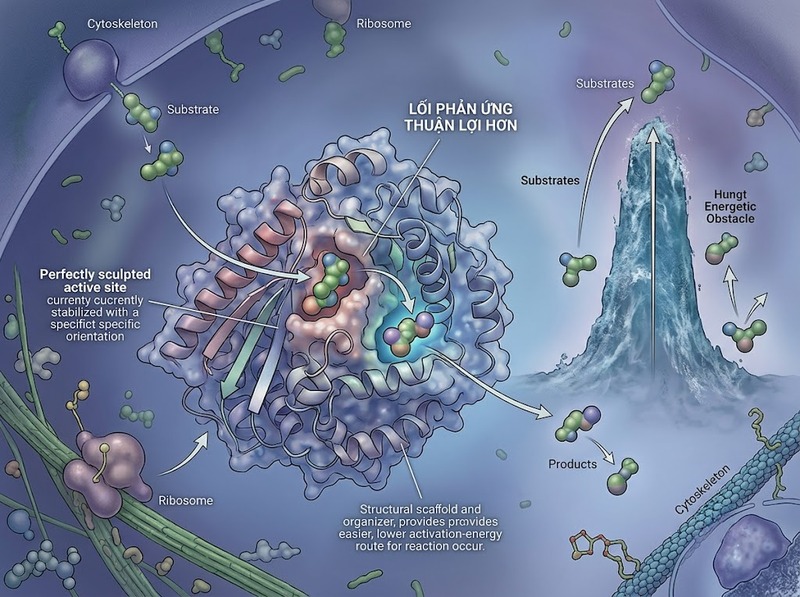
Enzyme là chất xúc tác sinh học; phần lớn enzyme là protein có active site tương tác chọn lọc với cơ chất. Thay vì “cung cấp năng lượng” cho phản ứng, enzyme tạo ra một con đường phản ứng có rào cản năng lượng thấp hơn. Cụ thể, enzyme làm giảm năng lượng tự do hoạt hóa (ΔG‡) cần để hệ đạt trạng thái chuyển tiếp. Khi ΔG‡ giảm, nhiều phân tử cơ chất có thể vượt qua rào cản này trong cùng khoảng thời gian, vì vậy phản ứng diễn ra nhanh hơn.
Năng lượng hoạt hóa và trạng thái chuyển tiếp là gì?
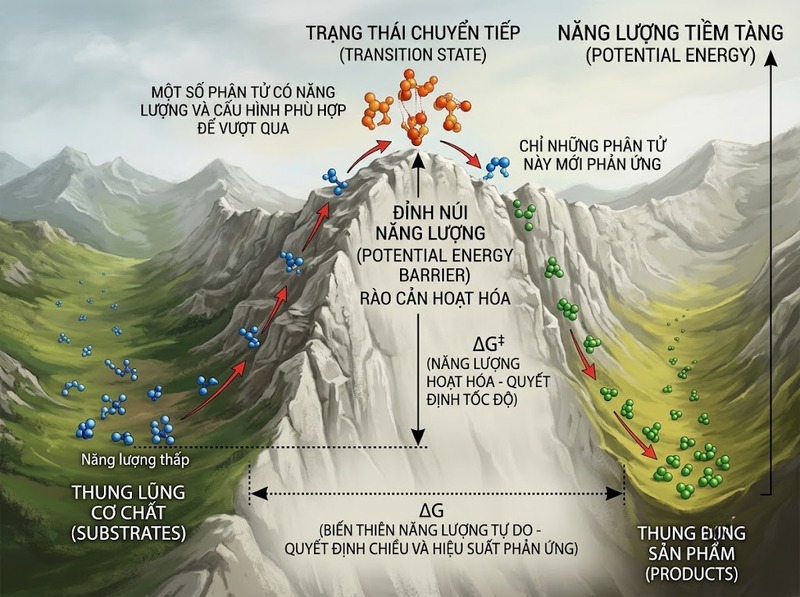
Một phản ứng không chuyển trực tiếp từ cơ chất sang sản phẩm. Trong quá trình phá vỡ và hình thành liên kết, hệ phải đi qua một cấu hình rất không bền gọi là trạng thái chuyển tiếp. Đây là vùng có năng lượng tự do cao nhất trên đường phản ứng.
Độ chênh lệch năng lượng tự do giữa trạng thái ban đầu và trạng thái chuyển tiếp được gọi là năng lượng tự do hoạt hóa, ký hiệu ΔG‡. Có thể hình dung:
Cơ chất → rào cản ΔG‡ → trạng thái chuyển tiếp → sản phẩm
Ngay cả khi sản phẩm có năng lượng tự do thấp hơn cơ chất, phản ứng vẫn có thể diễn ra cực kỳ chậm nếu ΔG‡ lớn. Vì vậy, cần phân biệt hai câu hỏi: ΔG của toàn phản ứng cho biết trạng thái đầu hay cuối thuận lợi hơn về nhiệt động học, còn ΔG‡ quyết định phản ứng có thể vượt qua rào cản nhanh đến mức nào.
Ở một nhiệt độ nhất định, các phân tử không có cùng mức năng lượng. Chỉ một phần đủ năng lượng và có cấu hình thích hợp để đạt trạng thái chuyển tiếp. Giảm độ cao của rào cản làm tỷ lệ phân tử có thể phản ứng tăng lên mà không cần tăng nhiệt độ của toàn hệ.
Enzyme hạ rào cản hoạt hóa như thế nào?
Enzyme trước hết gắn cơ chất tại active site để tạo phức enzyme–cơ chất. Một chu trình đơn giản có thể biểu diễn:
E S ⇌ ES → EP ⇌ E P
Trong đó E là enzyme, S là cơ chất và P là sản phẩm. Chu trình thực tế có thể gồm nhiều trung gian và nhiều trạng thái chuyển tiếp hơn, nhưng nguyên tắc không đổi: con đường có enzyme có rào cản năng lượng tự do cao nhất thấp hơn con đường không được xúc tác.
Enzyme đạt được điều này nhờ năng lượng liên kết giữa active site với cơ chất và đặc biệt với những cấu hình gần trạng thái chuyển tiếp. Các tương tác như liên kết hydro, tương tác điện tích, tương tác kỵ nước và sự sắp xếp chính xác của các nhóm phản ứng có thể làm trạng thái chuyển tiếp dễ hình thành hơn. Vì trạng thái này được ổn định tương đối so với con đường không xúc tác, ΔG‡ giảm và hằng số tốc độ tăng.
Enzyme có thể thay đổi tạm thời trong chu trình, thậm chí hình thành trung gian cộng hóa trị với cơ chất, nhưng sau một chu kỳ xúc tác hoàn chỉnh enzyme được tái tạo. Do đó, enzyme không bị tiêu thụ theo tỷ lệ với lượng sản phẩm tạo ra.
Active site hạ ΔG‡ bằng những cơ chế nào?
Active site không chỉ là “chỗ để cơ chất bám vào”. Hình học và tính chất hóa học của vùng này tạo ra một vi môi trường có thể làm giảm chi phí năng lượng của từng bước phá vỡ hoặc hình thành liên kết.
Đưa các nhóm phản ứng lại gần và đúng hướng
Trong dung dịch, hai phân tử chỉ phản ứng hiệu quả khi chúng va chạm với vị trí và hướng thích hợp. Active site giữ các cơ chất gần nhau, đồng thời định hướng những nguyên tử cần phản ứng vào vị trí thuận lợi.
Sự sắp xếp này làm giảm phần chi phí liên quan đến việc các phân tử phải tự tìm đúng khoảng cách và hướng trong dung dịch. Với phản ứng có nhiều cơ chất, active site còn tạo ra một “nồng độ hiệu dụng” cao tại vùng xúc tác, làm xác suất hình thành cấu hình phản ứng tăng lên.
Ưu tiên ổn định trạng thái chuyển tiếp
Cơ chất gắn vào enzyme không nhất thiết giữ nguyên hình dạng ban đầu. Induced fit có thể làm enzyme và cơ chất thay đổi cấu dạng, đưa các nhóm xúc tác vào vị trí tối ưu hoặc làm cơ chất tiến gần hơn đến hình học của trạng thái chuyển tiếp.
Điểm quan trọng là enzyme cần tạo ra sự ổn định tương đối lớn hơn cho trạng thái chuyển tiếp. Nếu active site chỉ gắn trạng thái cơ bản của cơ chất cực kỳ chặt mà không ổn định trạng thái chuyển tiếp tương ứng, việc gắn mạnh đó không bảo đảm xúc tác nhanh; thậm chí rào cản tính từ phức ES có thể trở nên khó vượt hơn. Vì vậy, “gắn cơ chất càng chặt càng tốt” không phải nguyên tắc chung của xúc tác enzyme.
Xúc tác acid–base và ổn định điện tích
Các amino acid trong active site có thể cho hoặc nhận proton trong đúng thời điểm của phản ứng. Nhờ đó, enzyme hỗ trợ những bước cần proton hóa hoặc khử proton mà trong dung dịch tự do có thể có rào cản cao.
Active site cũng có thể ổn định điện tích dương hoặc âm đang hình thành khi liên kết bị kéo căng, phá vỡ hoặc tái tổ chức. Các tương tác điện tĩnh và liên kết hydro phù hợp làm giảm năng lượng của các cấu hình giàu điện tích, từ đó hạ ΔG‡ của bước phản ứng tương ứng.
Tạo trung gian cộng hóa trị tạm thời
Một số enzyme cho nhóm chức tại active site tạo liên kết cộng hóa trị tạm thời với cơ chất. Phản ứng ban đầu nhờ đó được thay thế bằng một chuỗi bước có trung gian mới; nếu rào cản cao nhất của chuỗi mới thấp hơn rào cản của phản ứng trực tiếp, tốc độ tổng thể tăng.
Liên kết cộng hóa trị này phải được phá vỡ ở giai đoạn sau để enzyme trở lại trạng thái ban đầu. Đây là một chiến lược xúc tác cụ thể chứ không phải cơ chế bắt buộc đối với mọi enzyme.
Vì sao giảm vài kJ/mol cũng có thể làm tốc độ tăng nhiều lần?
Ảnh hưởng của ΔG‡ lên tốc độ có tính hàm mũ, không phải tuyến tính. Theo dạng đơn giản của lý thuyết trạng thái chuyển tiếp:
k ∝ e^(−ΔG‡/RT)
Trong đó k là hằng số tốc độ, R là hằng số khí, T là nhiệt độ tuyệt đối. Vì ΔG‡ nằm trong số mũ, một thay đổi năng lượng tương đối nhỏ có thể tạo ra chênh lệch tốc độ rất lớn.
Ở khoảng 25°C, nếu các yếu tố khác được coi là tương đương, giảm ΔG‡ khoảng 5,7 kJ/mol tương ứng với mức tăng tốc xấp xỉ 10 lần. Giảm khoảng 11,4 kJ/mol tương ứng gần 100 lần, còn giảm khoảng 17,1 kJ/mol tương ứng gần 1.000 lần.
Các con số này là thang ước lượng dựa trên quan hệ trạng thái chuyển tiếp; tốc độ quan sát của một enzyme thực tế còn phụ thuộc những bước khác trong chu trình xúc tác. Tuy vậy, quan hệ mũ giải thích vì sao nhiều tương tác riêng lẻ tại active site, mỗi tương tác chỉ đóng góp một phần năng lượng, khi phối hợp có thể tạo ra mức tăng tốc rất lớn.
Enzyme không làm thay đổi ΔG hay vị trí cân bằng
Enzyme tác động lên động học của phản ứng, không làm thay đổi chênh lệch năng lượng tự do giữa trạng thái đầu và trạng thái cuối. Vì vậy, enzyme không thay đổi ΔG của phản ứng, hằng số cân bằng hay vị trí cân bằng; nó chỉ giúp hệ tiến đến trạng thái cân bằng nhanh hơn.
Điều này cũng có nghĩa enzyme không thể tự biến một phản ứng có ΔG dương thành phản ứng thuận lợi về nhiệt động học. Trong tế bào, một phản ứng không thuận lợi có thể được ghép cặp với một phản ứng thuận lợi để tổng ΔG trở nên âm, nhưng nguồn lực nhiệt động học khi đó đến từ sự ghép cặp; vai trò của enzyme vẫn là làm giảm rào cản hoạt hóa của con đường phản ứng.
Khi đọc một sơ đồ năng lượng, có thể dùng một quy tắc đơn giản: độ cao từ trạng thái ban đầu đến trạng thái chuyển tiếp liên quan đến tốc độ; chênh lệch giữa trạng thái đầu và cuối liên quan đến nhiệt động học. Enzyme làm thay đổi phần thứ nhất nhưng không làm thay đổi phần thứ hai.
Một enzyme có thể phối hợp nhiều cơ chế xúc tác
Chymotrypsin, một serine protease xúc tác thủy phân liên kết peptide, cho thấy nhiều chiến lược có thể cùng hoạt động trong một active site. Bộ ba xúc tác Ser195–His57–Asp102 phối hợp để làm Ser195 trở thành nucleophile mạnh hơn: His57 nhận proton từ Ser195, còn Asp102 ổn định trạng thái điện tích của His57. Ser195 sau đó tạo liên kết cộng hóa trị tạm thời với cơ chất.
Trong quá trình này, oxyanion hole của enzyme ổn định điện tích âm phát triển trên oxy carbonyl khi hệ đi qua các trạng thái chuyển tiếp và trung gian tứ diện. Chymotrypsin vì thế đồng thời sử dụng định hướng cơ chất, xúc tác acid–base, xúc tác cộng hóa trị và ổn định điện tĩnh. Sau các bước thủy phân tiếp theo, sản phẩm được giải phóng và enzyme được tái tạo.
Ví dụ này cũng cho thấy giới hạn của mô hình “ổ khóa–chìa khóa”. Sự bổ sung hình dạng giúp giải thích tính nhận biết cơ chất, nhưng không đủ để giải thích vì sao tốc độ phản ứng tăng. Muốn giải thích xúc tác, cần xem active site làm thay đổi năng lượng của các trạng thái trên đường phản ứng, đặc biệt là cách nó làm giảm ΔG‡ của những trạng thái chuyển tiếp quyết định tốc độ.
Enzyme tăng tốc phản ứng sinh hóa bằng cách tạo một con đường có năng lượng tự do hoạt hóa thấp hơn, thông qua định hướng cơ chất, ổn định trạng thái chuyển tiếp và các chiến lược xúc tác hóa học tại active site. Hiệu ứng lên tốc độ có thể rất lớn vì hằng số tốc độ phụ thuộc theo hàm mũ vào ΔG‡, trong khi ΔG của toàn phản ứng và vị trí cân bằng vẫn không thay đổi.

GỬI Ý KIẾN BÌNH LUẬN
Có thể bạn quan tâm

Bài xem nhiều

-
Đại lý phân phối độc quyền đèn exit KT 660 Kentom nền trắng tại tphcm
-
Những thời điểm nào cần phải kiểm định van an toàn
-
3 lý do nên mua đèn khẩn cấp KT 402 Kentom tại Hoàng Phát Lighting
-
Các bước lắp giàn giáo ván khuôn dầm bản
-
Phân tích bảng thông số đèn khẩn cấp KT 2300PL Kentom qua giá bán